ALCOA+ sichert die Datenintegrität am Laborplatz, indem es festlegt, was jeder erfasste Wert sein muss: zuordenbar, lesbar, zeitnah, original, richtig, vollständig, konsistent, dauerhaft und verfügbar. Im Pharma-QC-Labor gilt das am Laborplatz nur dann, wenn diese Eigenschaften in die Arbeit selbst eingebaut sind. Das heißt: Ergebnisse direkt vom Gerät erfassen, Analytiker durch das freigegebene Verfahren führen und Datensätze erzeugen, die schon bei ihrer Entstehung audit-fähig sind. Am häufigsten scheitert es an manueller Übertragung und an Prüfungen im Nachhinein.
Fragen Sie in einem pharmazeutischen QC-Labor nach ALCOA+, und jeder buchstabiert Ihnen das Akronym ohne Zögern. Fragen Sie, wie es für eine einzelne Einwaage an einem hektischen Dienstagnachmittag sichergestellt wird, und die Antwort wird unsicherer. Es hängt vom Analytiker ab, vom Arbeitsblatt, vom Ausdruck und schließlich vom Reviewer.
Um diese Lücke geht es in diesem Artikel. Als Prinzip ist ALCOA+ gut verstanden. Es am Laborplatz jedes Mal und für jeden Wert, der im Analysenzertifikat landet, einzuhalten, ist etwas anderes.
Was ALCOA+ bedeutet
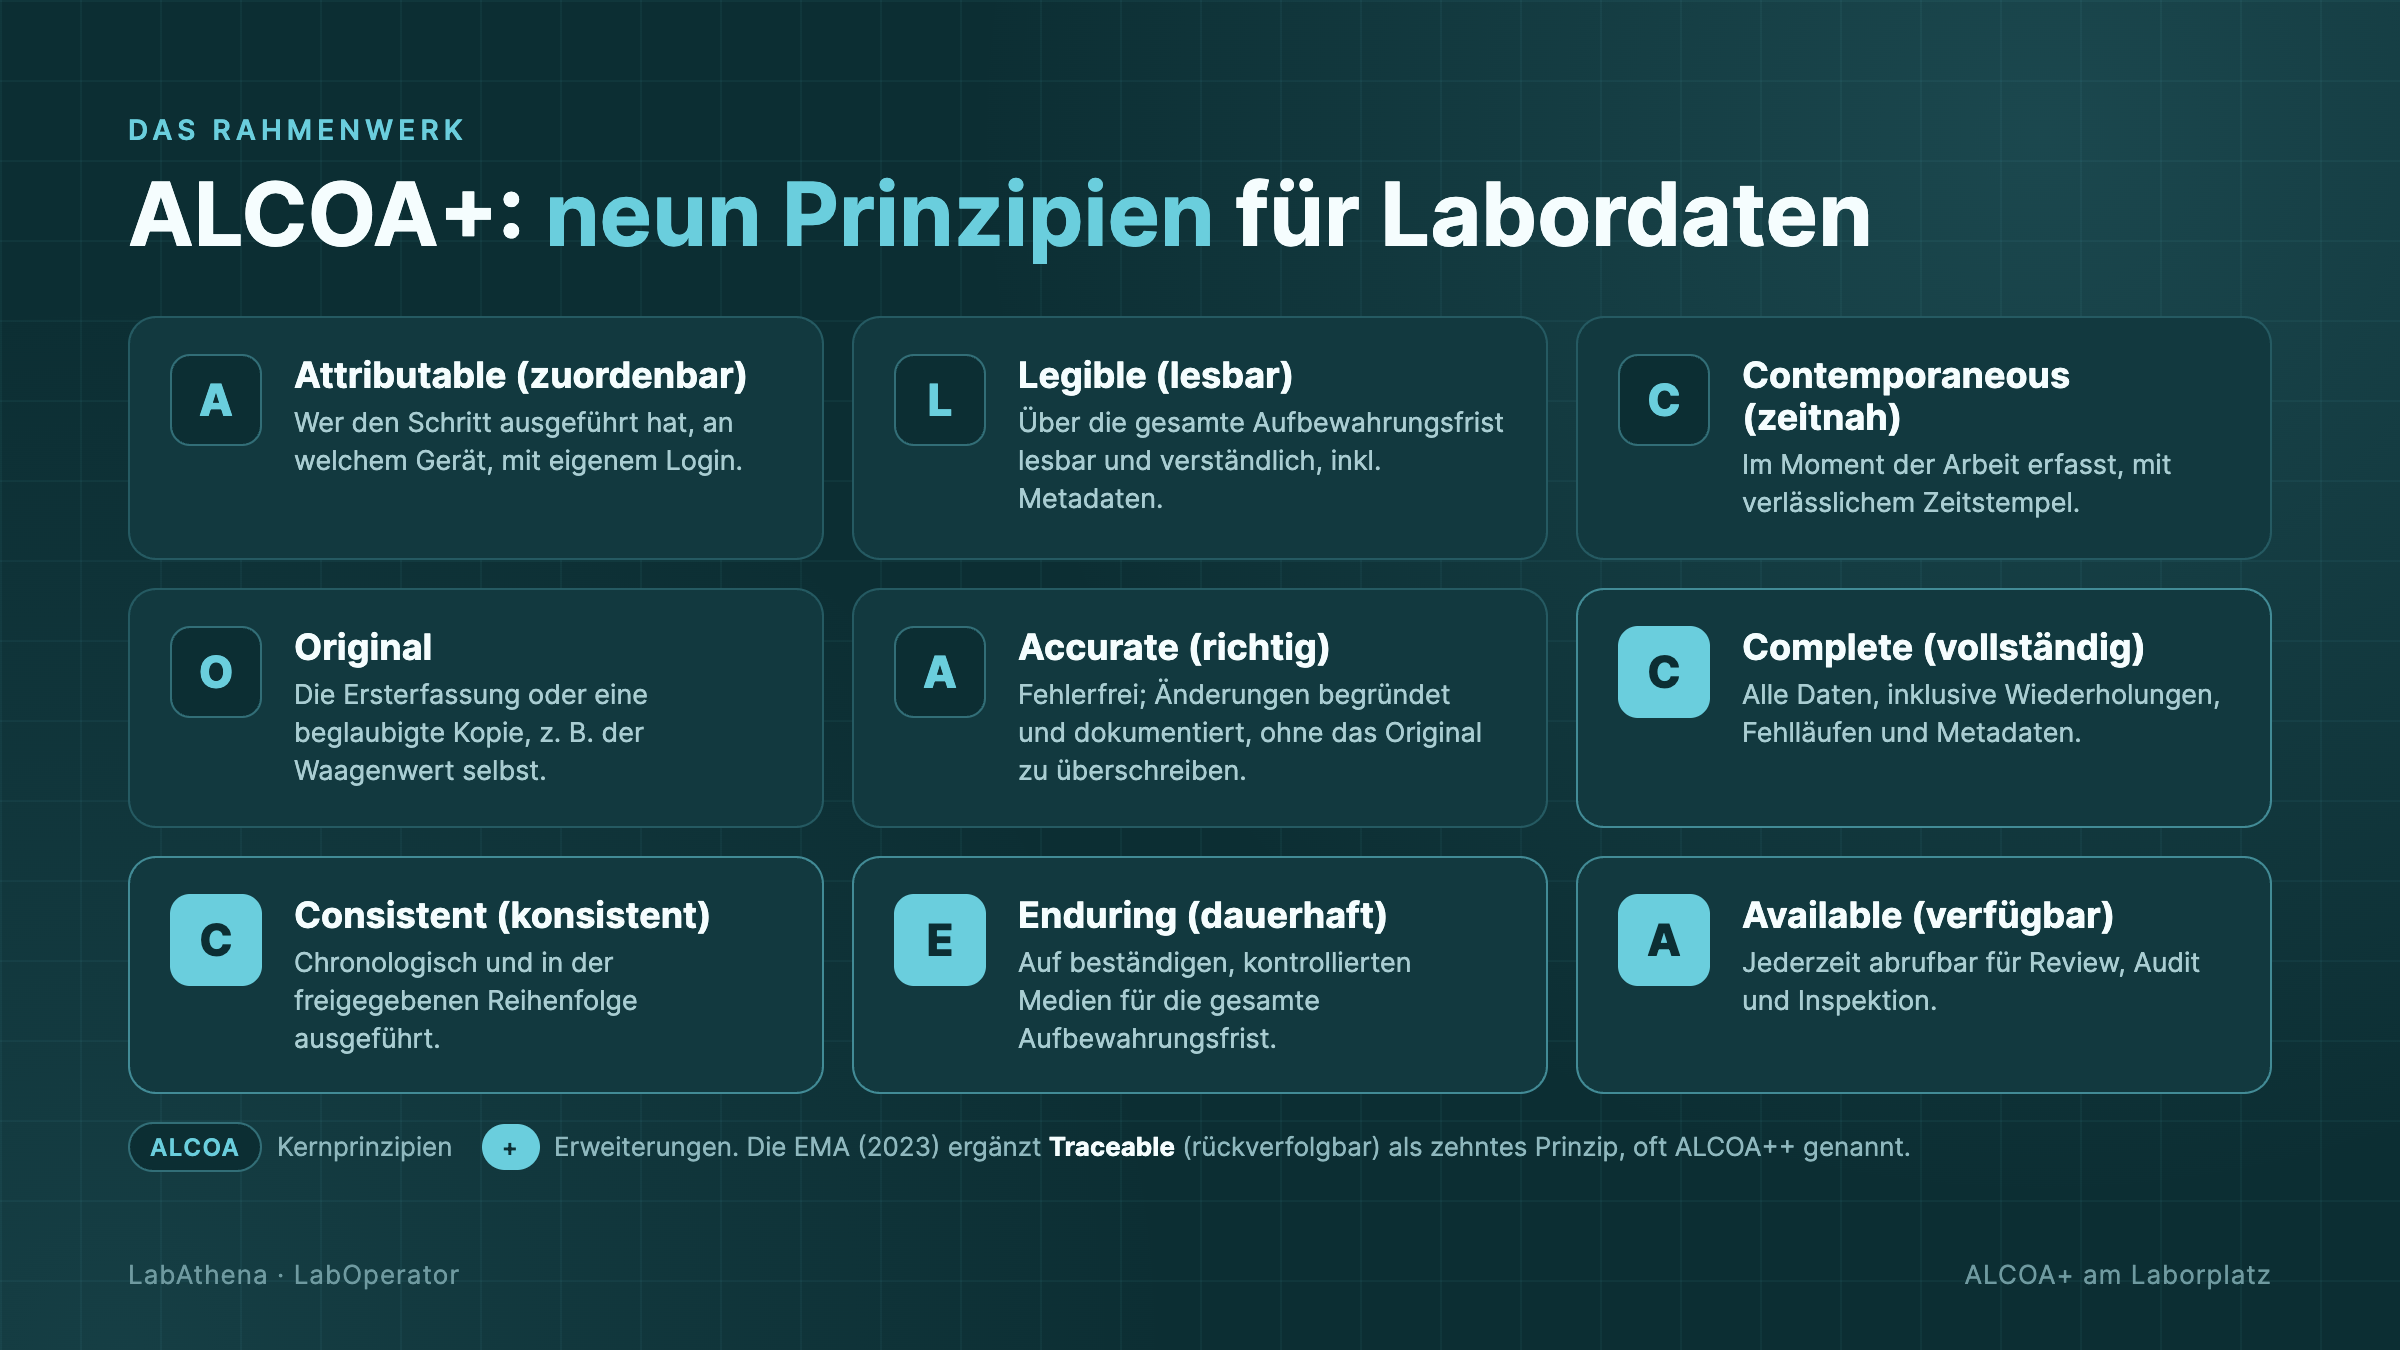
ALCOA+ beschreibt neun Eigenschaften vertrauenswürdiger Daten. Die ursprünglichen fünf, ALCOA, sind attributable (zuordenbar), legible (lesbar), contemporaneous (zeitnah), original und accurate (richtig). Sie betreffen, wie ein Wert erfasst wird. Die vier Ergänzungen complete (vollständig), consistent (konsistent), enduring (dauerhaft) und available (verfügbar) betreffen, was danach mit ihm geschieht: ob er vollständig und in der richtigen Reihenfolge erhalten bleibt, die Aufbewahrungsfrist übersteht und wieder auffindbar ist, wenn QA oder Inspektoren danach fragen.
Die FDA-Leitlinie von 2018 zu Datenintegrität und CGMP erwartet, dass CGMP-Daten ALCOA erfüllen. PIC/S PI 041-1 (2021) und die WHO-Leitlinie zur Datenintegrität (TRS 1033, Annex 4, 2021) beschreiben die vier zusätzlichen Eigenschaften ausdrücklich, und die GxP-Leitlinie zur Datenintegrität der MHRA stellt klar, dass ihre Erwartungen unabhängig vom verwendeten Akronym dieselben sind.
Neu ist davon nichts. Geändert hat sich, wohin Inspektoren schauen. Der finale Datensatz zählt weiterhin, aber ebenso der Weg, den ein Wert vom Gerät bis zum Analysenzertifikat genommen hat, wer ihn unterwegs angefasst hat und ob ein Fehler aufgefallen wäre.
Wo es am Laborplatz schiefgeht
In den meisten Laboren liegt das Problem nicht in der Absicht, sondern in den Übergaben. Nehmen Sie eine typische Gehaltsbestimmung. Der Analytiker liest ein Gewicht von der Waage ab, notiert es auf einem Arbeitsblatt, tippt es später in LIMS oder eine Tabelle, eine Formel macht daraus eine Konzentration, und ein Reviewer prüft das Ganze. Jeder dieser Schritte ist eine Stelle, an der eines der Prinzipien verloren gehen kann.
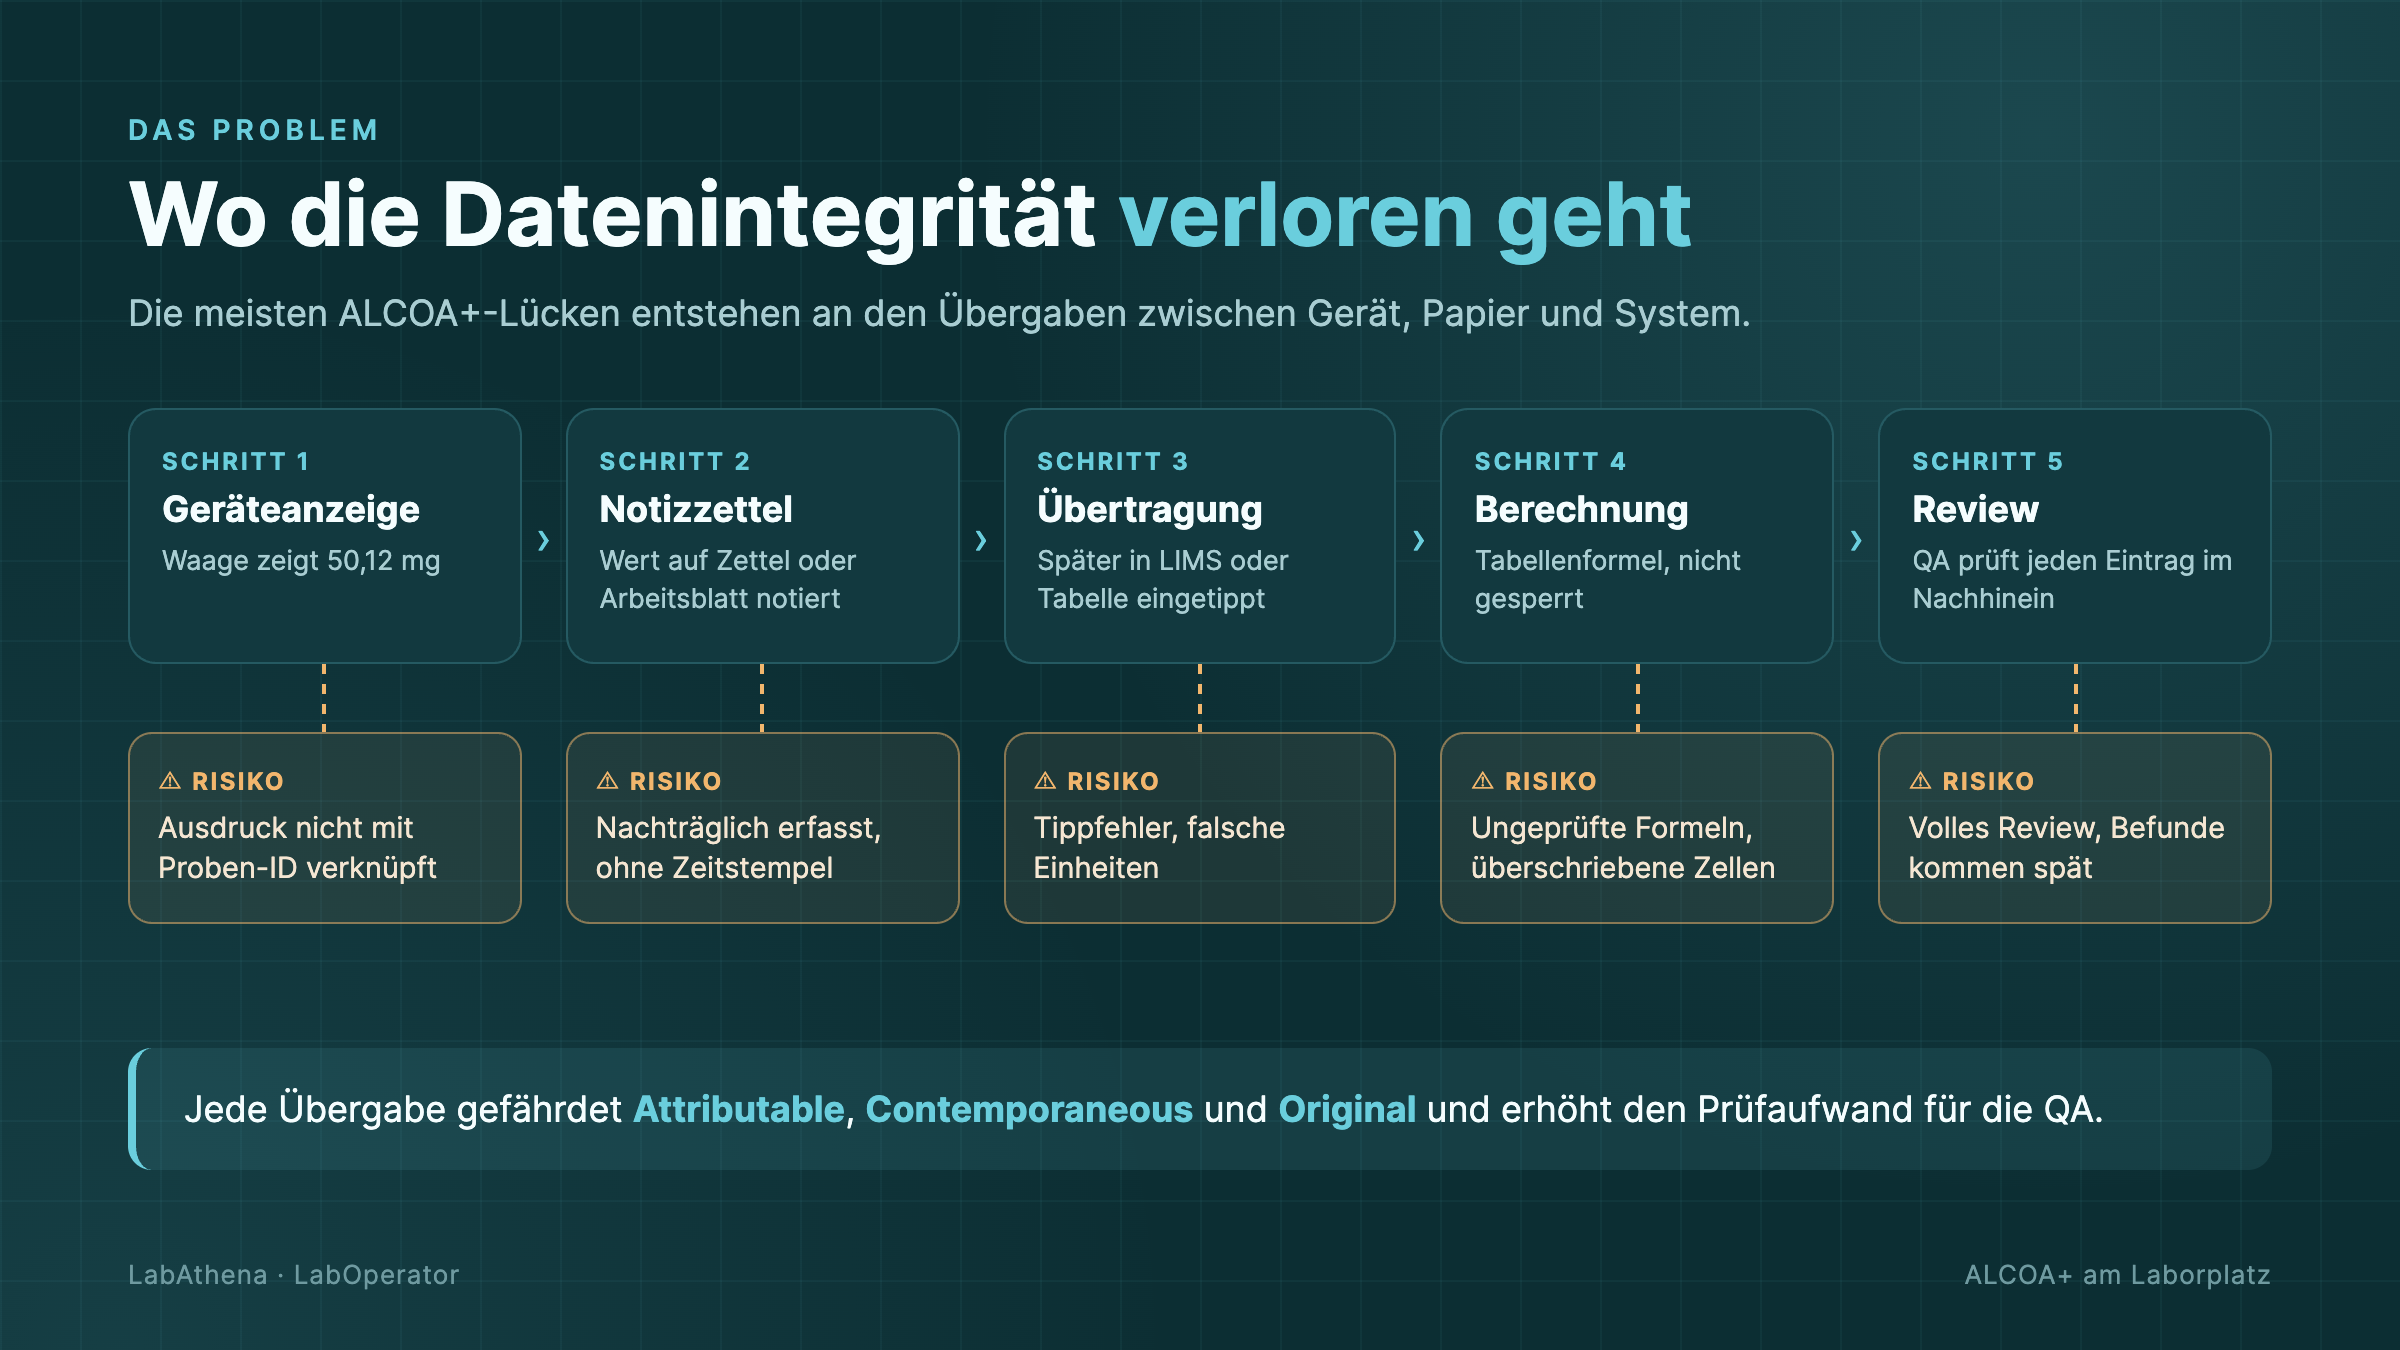
- Übertragung. Jede erneute Eingabe ist eine Chance für einen Zahlendreher, eine falsche Einheit oder einen Wert, der der falschen Probe zugeordnet wird. Dann ist der Wert, mit dem weitergerechnet wird, nicht mehr das Original.
- Späte Einträge. Eine Zahl, die auf dem Handschuh oder einem Zettel notiert und eine Stunde später eingetippt wird, kann durchaus stimmen. Zeitnah ist sie trotzdem nicht.
- Gemeinsame Logins. Wenn die Waage nicht weiß, wer sie benutzt, hängt die Zuordnung an einer Unterschrift auf Papier.
- Tabellenkalkulationen. Eine ungesperrte Formel oder eine überschriebene Zelle hinterlässt keine Spur. Ungeprüfte Tabellen für Gehaltsberechnungen wurden bereits in Warning Letters der FDA beanstandet, wie R.D. McDowall in Spectroscopy beschreibt.
- Admin-Rechte und gelöschte Daten. In einem Warning Letter vom März 2025 beanstandete die FDA Analytiker mit Administratorrechten, die Daten auf Chromatographiesystemen ändern und löschen konnten, und fand zahlreiche gelöschte Rohdatendateien.
- Verworfene Läufe. Eine Nachwägung oder ein fehlgeschlagener System-Suitability-Lauf, der nie im Datensatz landet, ist ein Vollständigkeitsproblem, selbst wenn das Endergebnis stimmt.
Die Kosten liegen nicht nur im Compliance-Risiko. Weil man dem Prozess allein nicht trauen kann, prüft die QA alles von Hand. Das kostet Zeit und Geld, und Probleme fallen trotzdem spät auf.
Was wirklich den Unterschied macht
Drei Dinge holen ALCOA+ von der Schulungsfolie in die tägliche Arbeit.
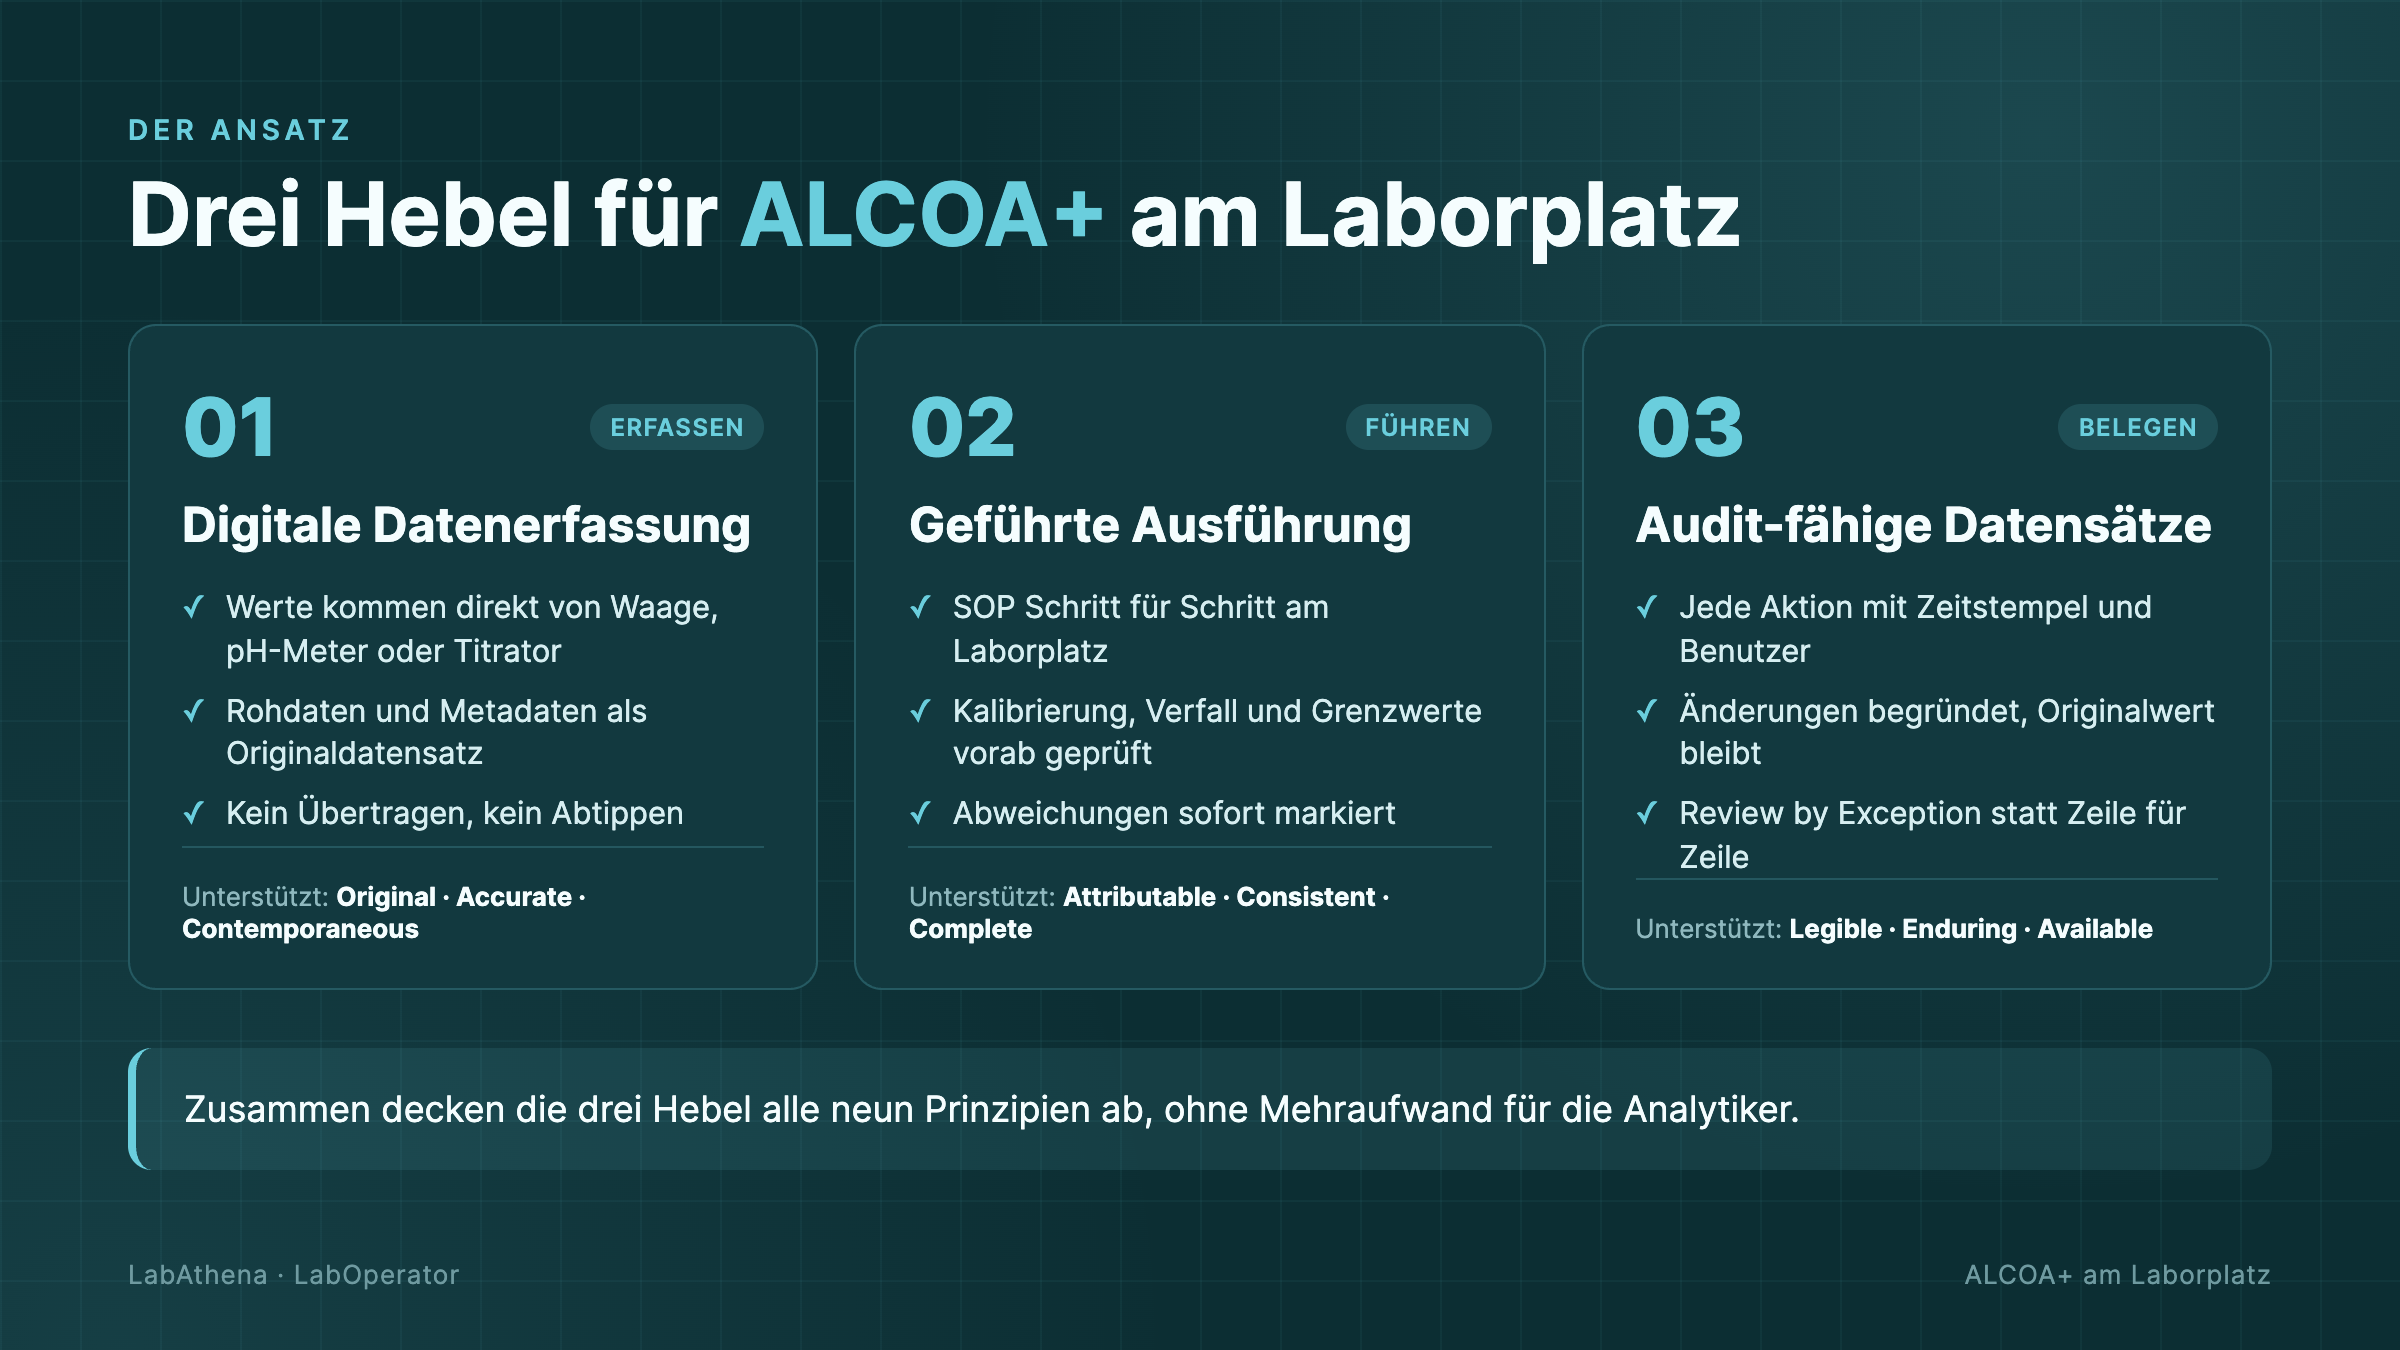
1. Daten dort erfassen, wo sie entstehen
Binden Sie Waage, pH-Meter, Titrator oder Spektralphotometer an und lassen Sie das Ergebnis direkt in den Workflow fließen, zusammen mit Geräte-ID, Kalibrierstatus, Zeitstempel und Einheit. Niemand tippt es ab, also kann sich auch niemand vertippen. Nebenbei klärt das eine Frage, die in fast jeder Diskussion zur Datenintegrität aufkommt: Welcher Datensatz ist das Original?
2. Den Analytiker durch das freigegebene Verfahren führen
Machen Sie aus der SOP Schritte auf einem Bildschirm am Laborplatz. Der Analytiker meldet sich an. Bevor die Einwaage beginnt, hat das System bereits geprüft, dass die Waage kalibriert und der Referenzstandard nicht abgelaufen ist. Die Schritte laufen in der freigegebenen Reihenfolge, und ein Wert außerhalb der Grenzen wird markiert, solange der Analytiker noch am Laborplatz steht, nicht drei Tage später im Review. Zuordnung, Konsistenz und Vollständigkeit hängen dann nicht mehr vom Gedächtnis ab.
3. Den Datensatz von selbst entstehen lassen
Wenn jede Aktion mit Zeitstempel versehen, einem namentlichen Benutzer zugeordnet und in einem kontrollierten System gespeichert wird, entsteht der Datensatz während der Arbeit. Änderungen brauchen eine Begründung und behalten den alten Wert. Audit Trails sind durchsuchbar. Erst das ermöglicht der QA den Wechsel zu Review by Exception: genau hinsehen, wo das System etwas markiert hat, statt jede Zeile erneut zu prüfen.
Jedes Prinzip am Laborplatz
Wenn Sie eine Checkliste möchten, hier ist sie: jedes Prinzip, die Frage, die es am Laborplatz aufwirft, und wie ein vernetzter Workflow sie beantwortet.
Beispiel: Einwaage eines Referenzstandards
Die Einwaage ist ein guter Startpunkt. Sie kommt ständig vor, und das Ergebnis fließt direkt in die Gehaltsberechnung, die über die Freigabe einer Charge entscheidet.
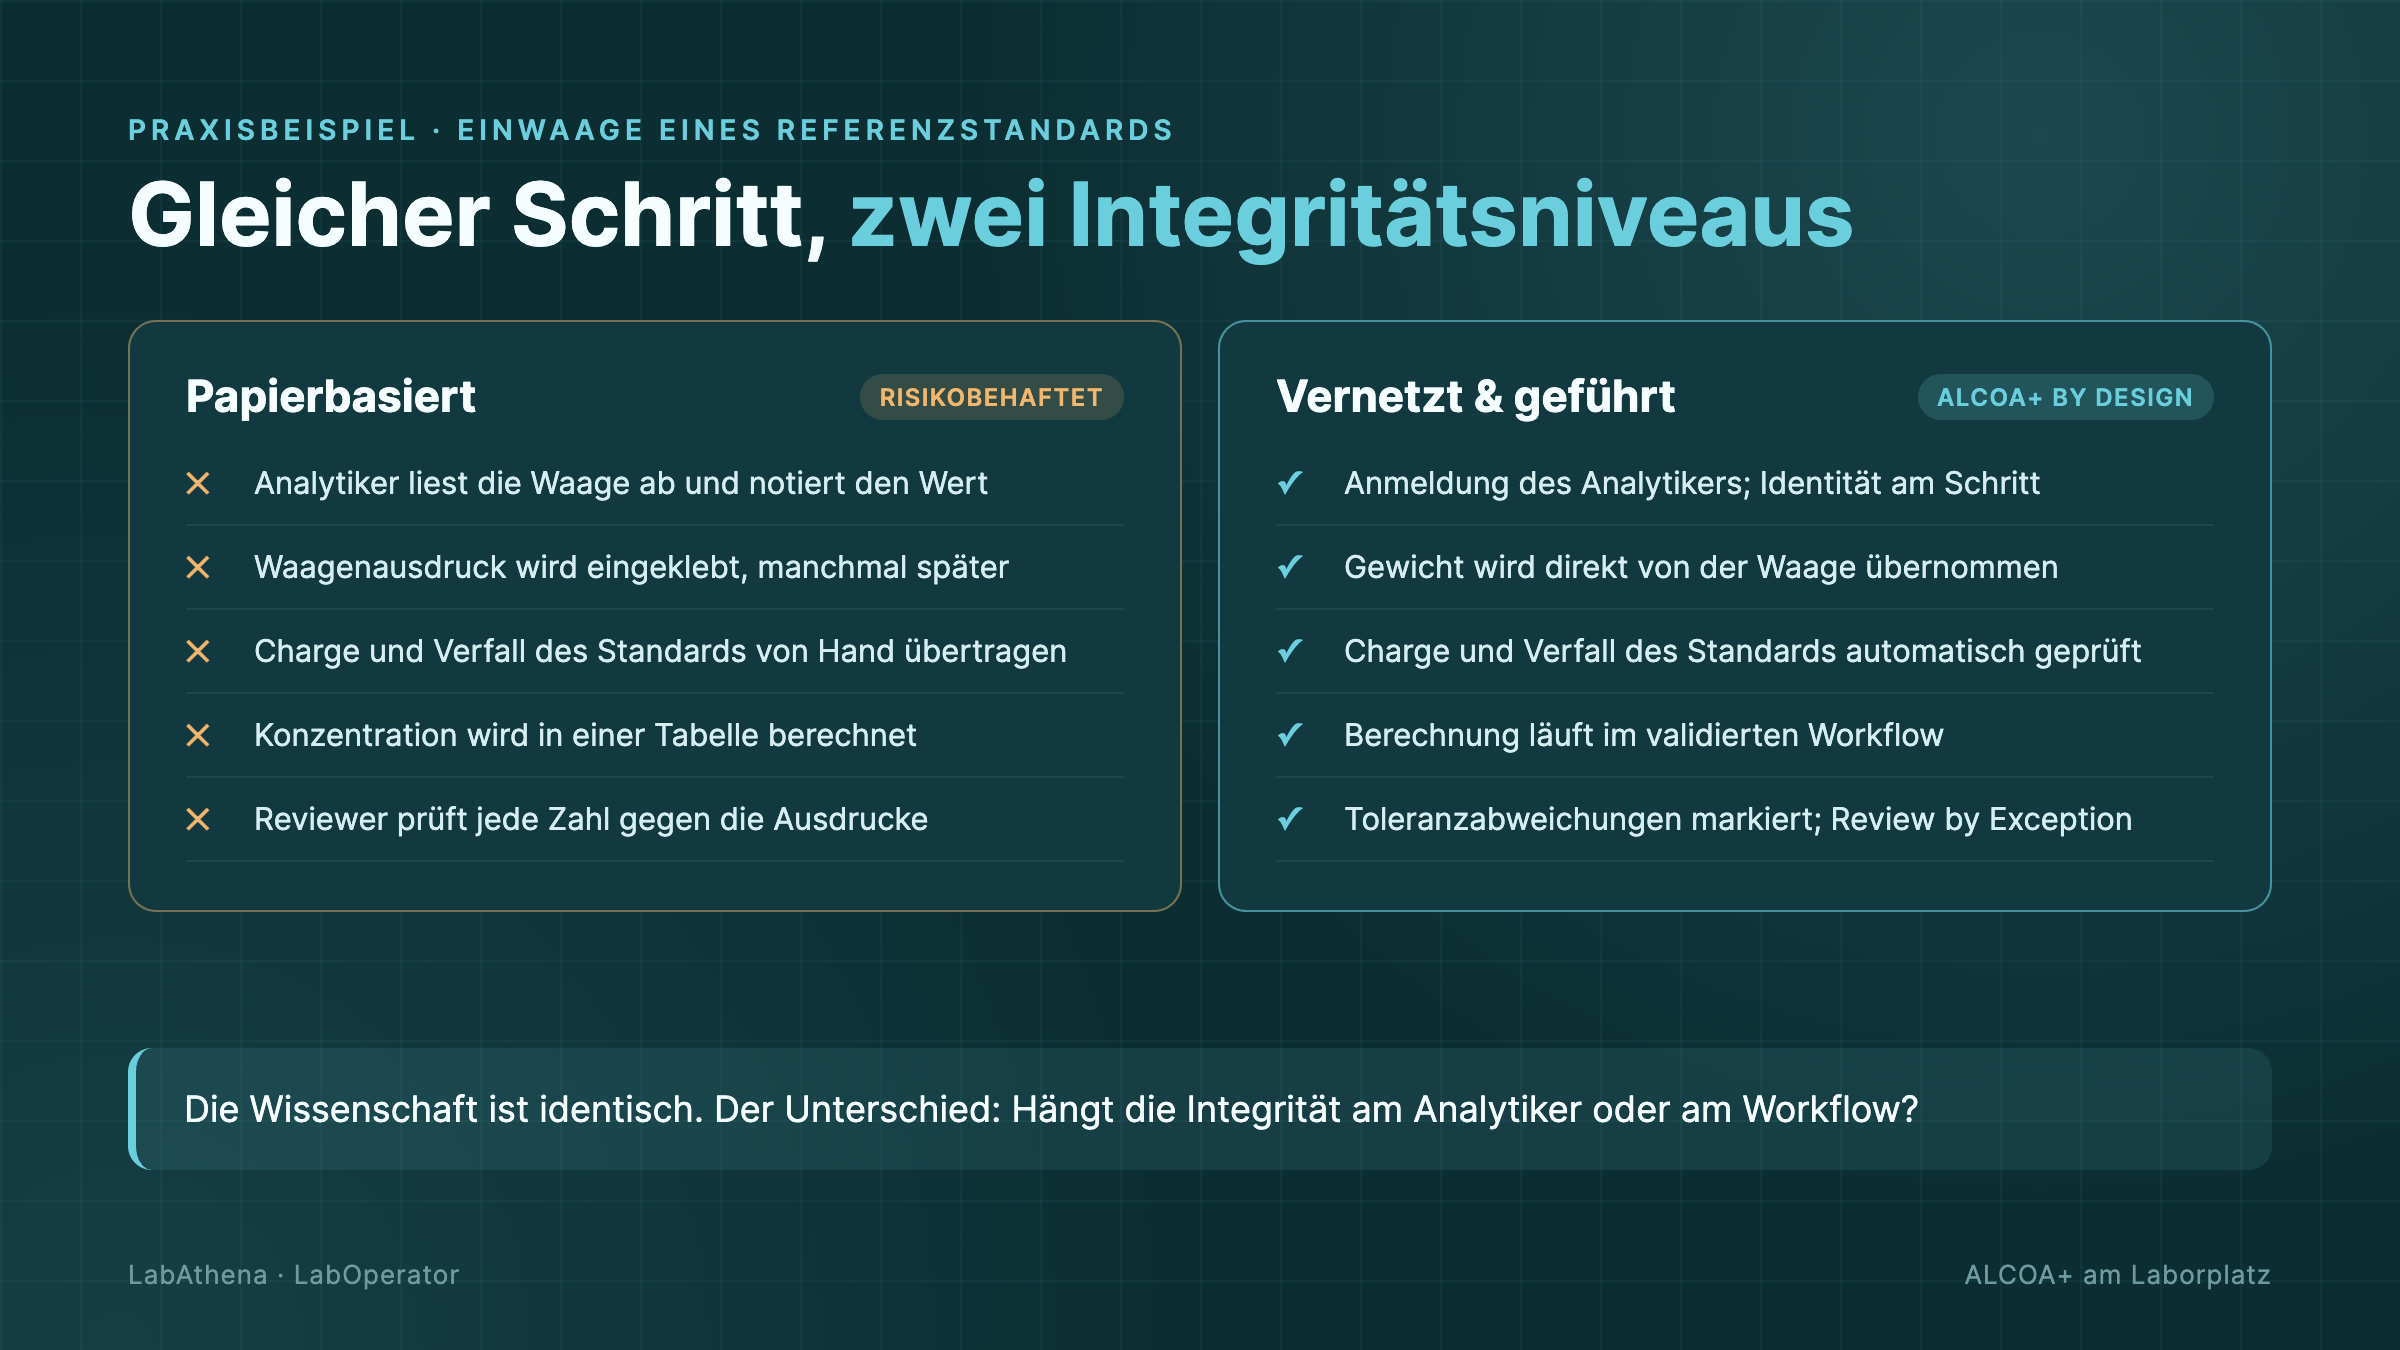
Auf Papier hängt die Integrität davon ab, dass der Analytiker die richtige Zahl zur richtigen Zeit an die richtige Stelle schreibt, und davon, dass der Reviewer es bemerkt, wenn nicht. In der vernetzten Variante ist die Chemie exakt dieselbe. Das Gewicht kommt direkt von der Waage, wird mit Analytiker, Probe und Charge des Standards verknüpft, gegen die Toleranz geprüft und fließt in eine validierte Berechnung. Der Reviewer öffnet einen vollständigen Datensatz, in dem die Abweichungen bereits markiert sind.
Gute Datenintegrität sollte nicht davon abhängen, ob jemand einen guten Tag hat.
Wo Sie anfangen
Dafür braucht es kein großes Programm. Wählen Sie eine Methode, setzen Sie sie sauber um und übertragen Sie dann das Muster. Wenn Sie noch entscheiden, welches System die Ausführung am Laborplatz übernehmen soll, vergleicht unsere Entscheidungshilfe zu LIMS, ELN oder LES die Optionen für regulierte Labore.
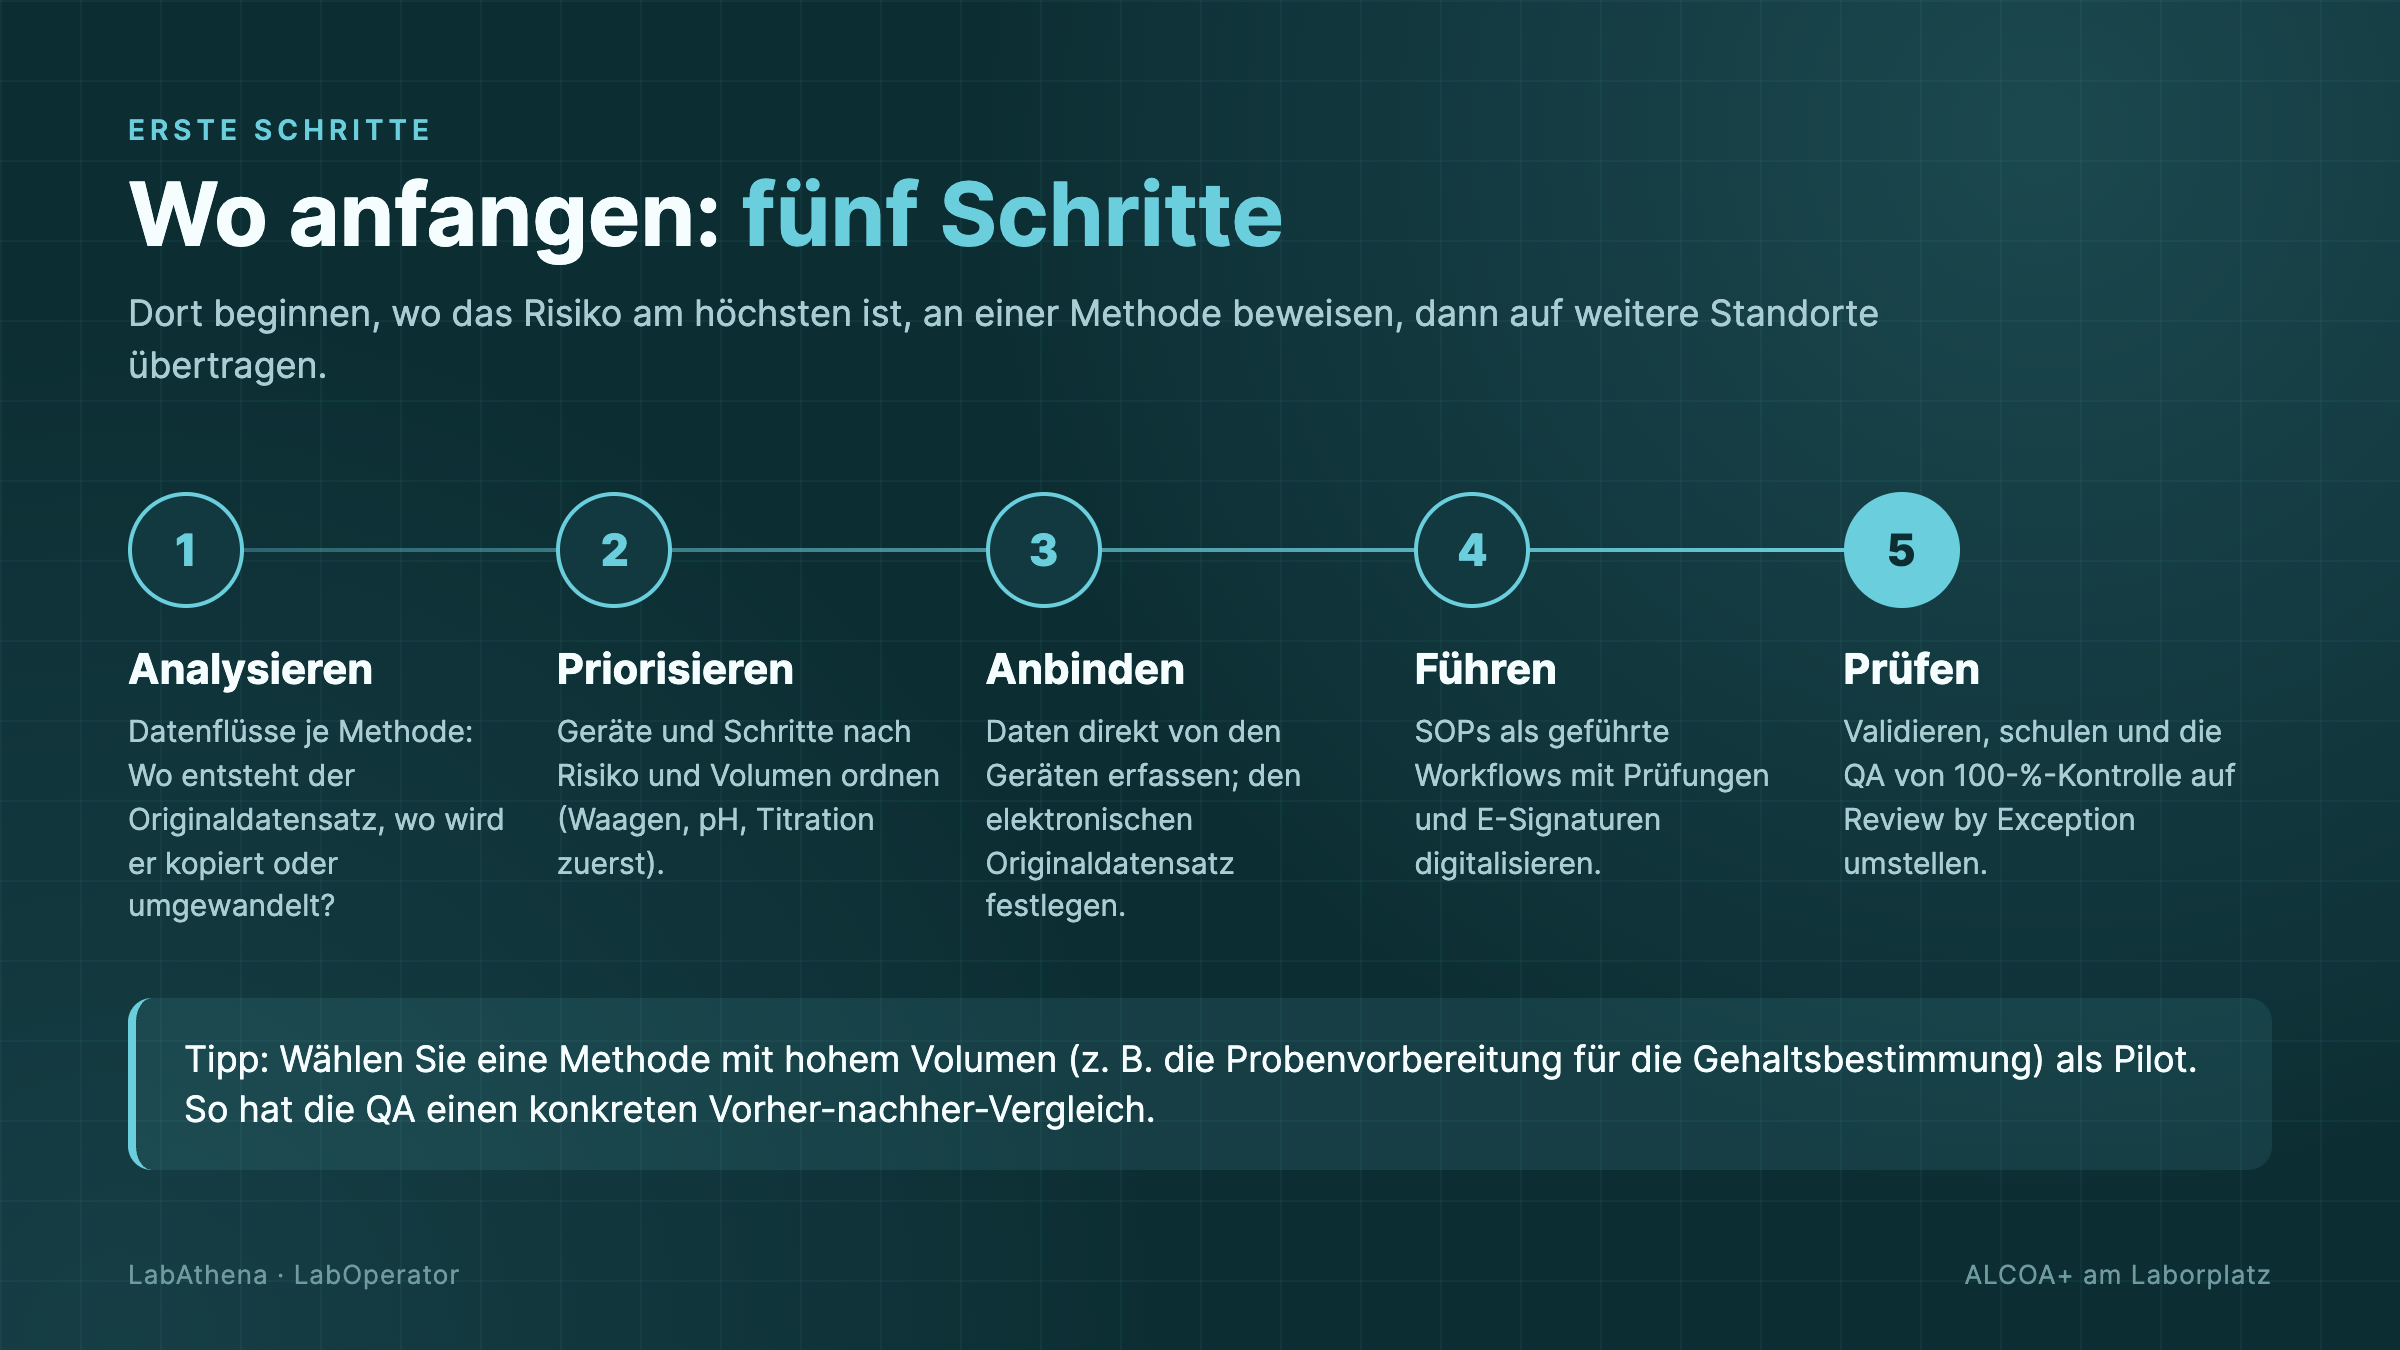
- Analysieren Sie den Datenfluss je Methode. Wo entsteht der Originaldatensatz, wo wird er kopiert oder umgewandelt, und wer fasst ihn an?
- Priorisieren Sie nach Risiko und Volumen. Waagen, pH-Meter und Titratoren, die freigaberelevante Ergebnisse liefern, sind meist der richtige Startpunkt.
- Binden Sie diese Geräte an und legen Sie schriftlich fest, was der elektronische Originaldatensatz ist.
- Führen Sie die Ausführung, indem Sie die SOP in einen digitalen Workflow mit eingebauten Prüfungen, Grenzwerten und elektronischen Signaturen überführen.
- Prüfen. Validieren Sie den Workflow, schulen Sie die Analytiker und vereinbaren Sie mit der QA, wie Review by Exception in der Praxis funktioniert.
Die regulatorische Richtung ist dieselbe. Am 7. Juli 2025 hat die Europäische Kommission eine Konsultation zur Überarbeitung von EU-GMP-Kapitel 4 und Annex 11 eröffnet, zusammen mit einem neuen Annex 22 zu KI. Der Entwurf von Annex 11 sieht vor, dass Datenübertragungen nach Möglichkeit über validierte Schnittstellen statt manueller Übertragung laufen, und erwartet ein Audit-Trail-Review vor der Chargenfreigabe, sofern ein späteres Review nicht begründet werden kann. Die finalen Texte waren zum Zeitpunkt des Schreibens noch nicht veröffentlicht. Manuelle Übergaben schon jetzt aus dem Prozess zu nehmen, dürfte aber kaum verschwendeter Aufwand sein.
Häufig gestellte Fragen
Was ist der Unterschied zwischen ALCOA und ALCOA+?
ALCOA umfasst fünf Eigenschaften: attributable (zuordenbar), legible (lesbar), contemporaneous (zeitnah), original und accurate (richtig). ALCOA+ ergänzt complete (vollständig), consistent (konsistent), enduring (dauerhaft) und available (verfügbar). Diese betreffen den weiteren Lebenszyklus der Daten statt nur den Moment der Erfassung. Manche Leitlinien gehen noch einen Schritt weiter: Die EMA-Leitlinie von 2023 zu computergestützten Systemen und elektronischen Daten in klinischen Prüfungen nennt zehn Eigenschaften und ergänzt traceable (rückverfolgbar), oft als ALCOA++ bezeichnet. Die Leitlinie gilt für klinische Prüfungen, der Gedanke passt aber genauso ins QC-Labor.
Was sind die häufigsten ALCOA+-Verstöße im QC-Labor?
Die meisten entstehen an manuellen Übergaben, nicht aus böser Absicht: Werte, die von einer Geräteanzeige oder einem Ausdruck abgeschrieben werden, nachträgliche Einträge, gemeinsam genutzte Logins, ungeprüfte oder ungesperrte Tabellenberechnungen, Benutzer mit Rechten zum Löschen oder Ändern von Rohdaten sowie Wiederholungs- und Fehlläufe, die nie im Datensatz landen. Jeder dieser Punkte verletzt eine bestimmte Eigenschaft, meist original, zeitnah, zuordenbar oder vollständig.
Ist ein Waagenausdruck ein Originaldatensatz?
Er kann es sein, solange er die Ersterfassung ist und zuverlässig mit Probe, Analytiker und Zeitpunkt verknüpft ist. Das Problem: Ausdrucke gehen verloren, werden neu gedruckt oder später eingeklebt. Wird der Wert direkt vom Gerät mit seinen Metadaten erfasst, ist die Frage geklärt. In jedem Fall sollten Sie je Methode festlegen und dokumentieren, was der Originaldatensatz ist.
Heißt ALCOA+, dass wir papierlos arbeiten müssen?
Nein. Die Prinzipien gelten für Papier und elektronische Aufzeichnungen gleichermaßen. In der Praxis hängt papierbasierte Arbeit am Laborplatz aber stark an der Disziplin der Analytiker und am nachträglichen Review. Vernetzte, geführte Workflows nehmen den Menschen einen großen Teil dieser Last ab.
Wie hängen ALCOA+ und 21 CFR Part 11 zusammen?
Sie beantworten unterschiedliche Fragen. ALCOA+ beschreibt, welche Eigenschaften vertrauenswürdige Daten haben müssen. 21 CFR Part 11 legt die Anforderungen der FDA an die elektronischen Systeme fest, in denen diese Daten liegen, etwa Systemvalidierung, Zugriffskontrollen, sichere Audit Trails mit Zeitstempel und elektronische Signaturen. Ein Part-11-konformes System liefert die Kontrollen; ALCOA+ ist das, was diese Kontrollen schützen sollen. Wie das in der Praxis aussieht, zeigen wir unter 21-CFR-Part-11-Workflows in LabOperator.
Wie hängt ALCOA+ mit der Revision des EU-GMP-Annex 11 zusammen?
Die Konsultation der Europäischen Kommission zu den überarbeiteten Fassungen von Kapitel 4 und Annex 11 sowie zum neuen Annex 22 zu KI lief vom 7. Juli bis 7. Oktober 2025. Der Entwurf von Annex 11 nimmt direkt Bezug auf ALCOA+, verlangt, dass Datenübertragungen nach Möglichkeit über validierte Schnittstellen statt manueller Übertragung laufen (Abschnitt 10.2), und erwartet ein Audit-Trail-Review vor der Chargenfreigabe, sofern ein späteres Review nicht begründet werden kann (Abschnitt 12.8). Die finalen Texte waren im Oktober 2026 noch nicht veröffentlicht. Prüfen Sie daher die verabschiedete Fassung für Ihre eigenen Pflichten.
Weiterlesen
- Entscheidungshilfe: LIMS, ELN oder LES für regulierte Labore
- 21-CFR-Part-11-Workflows in LabOperator
- What is a Lab Execution System (LES)? (Englisch)
- The execution gap in regulated laboratories (Englisch)
- AI compliance by design (Englisch)
ALCOA+ ist nicht neu. Was sich ändert, ist die Art, wie Labore es erfüllen: weniger Dokumentation im Nachhinein, mehr eingebaut in jeden Schritt. Genau dafür gibt es LabOperator. Es bindet Laborgeräte an, führt Analytiker durch freigegebene Workflows und erzeugt Datensätze, die bereit für das Review sind. Wenn Sie sehen möchten, wie das für eine Ihrer eigenen Methoden aussieht, sprechen Sie uns an.